Connect with us

Publicado

on

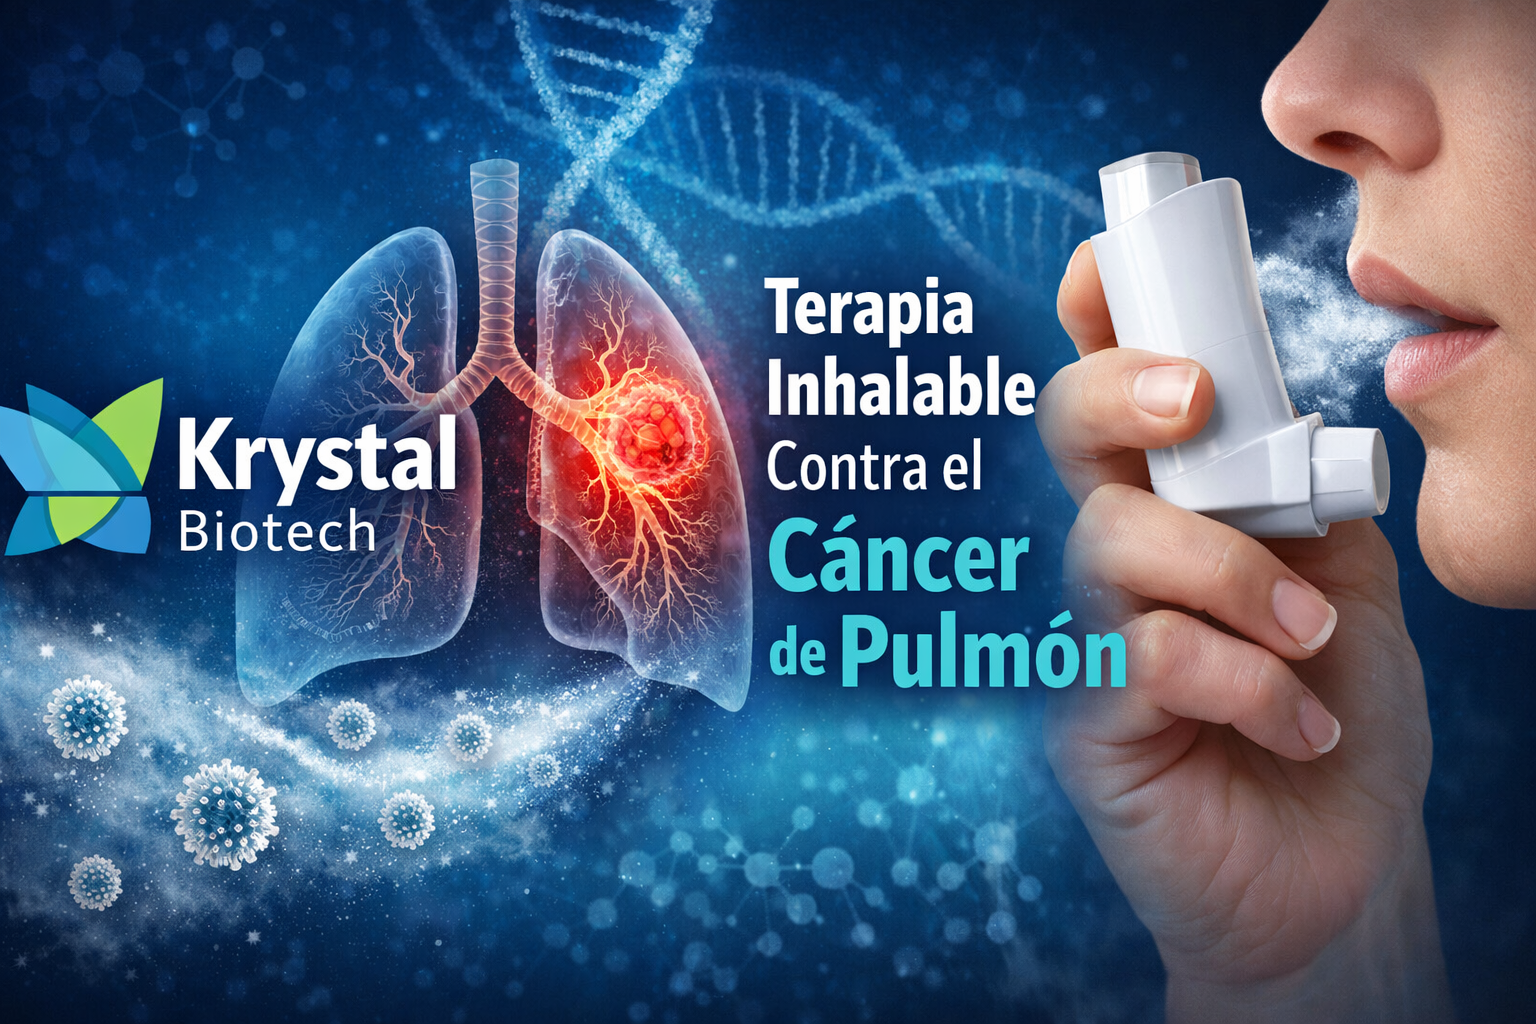
Krystal Biotech (NASDAQ: KRYS), una compañía biotecnológica enfocada en terapias génicas, ha logrado un importante hito en el desarrollo de tratamientos innovadores para el cáncer. El 9 de febrero de 2026, la Administración de Alimentos y Medicamentos de Estados Unidos (FDA) otorgó la designación de Terapia Avanzada de Medicina Regenerativa (RMAT) a KB707, su inmunoterapia inhalable redosable diseñada para tratar el cáncer de pulmón no microcítico (NSCLC) avanzado o metastásico.

KB707 es una terapia basada en un virus herpes simplex tipo 1 (HSV-1) defectuoso para replicación, administrada por vía inhalatoria. Actúa induciendo la expresión sostenida y localizada de las interleucinas-2 (IL-2) e interleucina-12 (IL-12) directamente en el microambiente tumoral, potenciando una respuesta inmune antitumoral sin efectos sistémicos graves. Esta característica de ser redosable la diferencia de muchas terapias génicas tradicionales, permitiendo múltiples administraciones para mantener la eficacia terapéutica.

Esta es la segunda designación RMAT recibida por Krystal Biotech, lo que demuestra su experiencia en aprovechar este camino acelerado. La compañía destaca que esta designación acelera el desarrollo y acorta el tiempo hacia una posible aprobación, gracias a interacciones más frecuentes con la FDA, reuniones tempranas y opciones flexibles de datos para la aprobación.

¿Qué es la Designación RMAT y Cómo Acelera el Proceso?

La designación RMAT fue creada por la Ley de Curaciones del Siglo XXI (2016) para facilitar el desarrollo y aprobación de terapias regenerativas, incluidas las génicas, que abordan condiciones graves o potencialmente mortales y muestran evidencia preliminar de ventaja clínica sobre tratamientos existentes.

Beneficios clave de RMAT incluyen:

  • Interacciones intensivas con la FDA (más reuniones y asesoramiento temprano).
  • Posibilidad de aprobación acelerada basada en criterios sustitutos o datos intermedios.
  • Rolling review (envío parcial de la solicitud para revisión continua).
  • Elegibilidad para Fast Track y Breakthrough Therapy en algunos casos.

Pasos Principales del Proceso de Aprobación en la FDA para Terapias como KB707

El camino típico hacia la aprobación de una terapia biológica o génica (como KB707) incluye estas etapas:

  1. Fase Preclínica: Estudios en laboratorio y animales para evaluar seguridad y eficacia inicial.
  2. IND (Investigational New Drug): Solicitud a la FDA para iniciar ensayos clínicos en humanos (ya en curso para KB707 con el estudio KYANITE-1).
  3. Fases Clínicas:
    • Fase 1: Seguridad y dosis en pequeños grupos.
    • Fase 2: Eficacia preliminar y más datos de seguridad.
    • Fase 3: Ensayos pivotales grandes para confirmar eficacia y seguridad.
  4. Solicitud BLA (Biologics License Application): Envío completo de datos para revisión de la FDA.
  5. Revisión y Aprobación: La FDA evalúa (meta de 10 meses bajo PDUFA para revisiones estándar; 6 meses para prioridad). Puede incluir paneles asesores.
  6. Aprobación y Post-Mercado: Monitoreo continuo, estudios fase 4 si es necesario.

Con RMAT, estos pasos pueden acortarse mediante:

  • Aprobación acelerada basada en endpoints sustitutos (ej. respuesta tumoral).
  • Rolling BLA.
  • Menos requisitos de datos en algunos casos.

¿Por Qué Algunas Terapias Tardan Tanto en Aprobarse?

Aunque designaciones como RMAT aceleran el proceso, el desarrollo de terapias génicas y de cáncer avanzado puede tomar 10-15 años en promedio desde descubrimiento hasta aprobación. Razones principales:

  • Complejidad científica: Demostrar seguridad a largo plazo (riesgos como inmunogenicidad o integración genómica) requiere seguimiento extenso.
  • Ensayos clínicos largos: NSCLC avanzado necesita grandes cohortes y endpoints como supervivencia global, lo que alarga Fase 3.
  • Requisitos regulatorios estrictos: La FDA prioriza evidencia robusta para evitar riesgos en pacientes graves.
  • Fabricación y escalabilidad: Terapias personalizadas o basadas en vectores virales exigen procesos GMP complejos y consistentes.
  • Datos acumulativos: Muchas fallan en fases intermedias por falta de eficacia o toxicidad inesperada.

A pesar de estos desafíos, RMAT ha ayudado a aprobar varias terapias regenerativas más rápido que el camino estándar, y Krystal Biotech espera beneficiarse de esto para KB707.

Este avance posiciona a Krystal Biotech como líder en inmunoterapias inhalables para cáncer pulmonar, ofreciendo esperanza a pacientes con opciones limitadas tras progresión en tratamientos estándar.

Fuentes:

  1. Krystal Biotech Announces RMAT Designation Granted by FDA to KB707 for the Treatment of Advanced or Metastatic Non-Small Cell Lung Cancer. Krystal Biotech Investor Relations, 9 de febrero de 2026. Disponible en: https://ir.krystalbio.com/news-releases/news-release-details/krystal-biotech-announces-rmat-designation-granted-fda-kb707
  2. FDA Grants RMAT Designation to HSV-Based Immunotherapy in NSCLC. CancerNetwork, febrero 2026.
  3. Regenerative Medicine Advanced Therapy Designation. FDA, actualizado noviembre 2025. Disponible en: https://www.fda.gov/vaccines-blood-biologics/cellular-gene-therapy-products/regenerative-medicine-advanced-therapy-designation
  4. Expedited Programs for Regenerative Medicine Therapies for Serious Conditions; Guidance for Industry. FDA, 2017 (con actualizaciones).

Continue Reading
Advertisement
Click to comment

Leave a Reply

Tu dirección de correo electrónico no será publicada. Los campos obligatorios están marcados con *

TechSalud

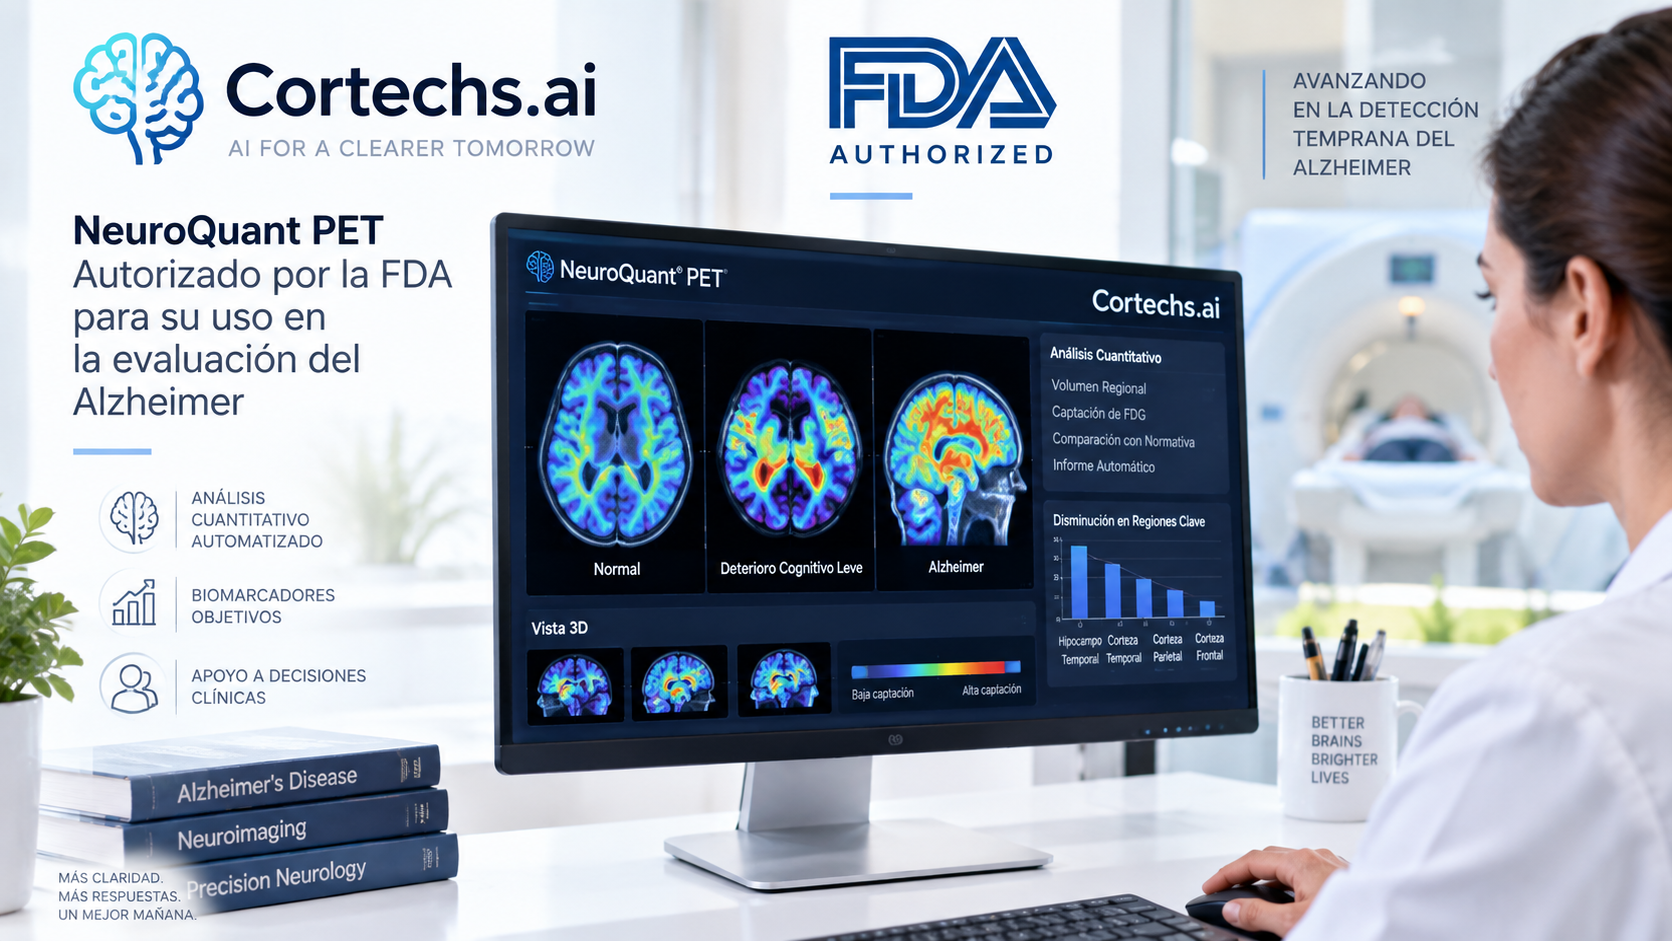
Cortechs.ai obtiene autorización de la FDA para su software NeuroQuant PET aplicado al Alzheimer

Publicado

on

Cortechs.ai anunció el 18 de agosto que su software NeuroQuant PET recibió la autorización 510(k) de la FDA para asistir a los médicos en la evaluación de patologías cerebrales y en la interpretación clínica de tomografías por emisión de positrones (PET) utilizadas para evaluar el deterioro cognitivo y otras afecciones neurológicas. El software está diseñado para entregar cuantificación totalmente automatizada, análisis regional del cerebro y reportes estructurados que se integran directamente al flujo de trabajo clínico habitual.

La plataforma realiza cuantificación basada en atlas cerebrales para los trazadores PET de amiloide más utilizados en la práctica clínica —flutemetamol, florbetabén y florbetapir—, generando relaciones estandarizadas de captación (SUVR, por sus siglas en inglés) y valores de Centiloides que permiten comparar resultados de forma estandarizada entre distintos trazadores y distintos equipos de imagen. Esta estandarización es clave porque, hasta ahora, la interpretación visual de este tipo de estudios podía variar de forma significativa según el radiólogo y el centro donde se realizaba el estudio.

El lanzamiento se apoya en la trayectoria previa de la compañía con NeuroQuant, su producto original de segmentación y cuantificación volumétrica de estructuras cerebrales a partir de resonancias magnéticas, desarrollado originalmente con financiamiento del Instituto Nacional del Envejecimiento de Estados Unidos. La extensión hacia el análisis de estudios PET responde a la creciente relevancia de la imagenología molecular en el diagnóstico y seguimiento del Alzheimer y otros trastornos neurodegenerativos, en particular a medida que se expande el uso de tratamientos antiamiloides que requieren un monitoreo cuantitativo preciso de la carga de placas en el cerebro del paciente.

Para los pacientes en evaluación por deterioro cognitivo, contar con mediciones objetivas y reproducibles del nivel de amiloide cerebral —en lugar de depender únicamente de la interpretación visual de un especialista— puede traducirse en diagnósticos más consistentes entre distintos centros de salud y en decisiones de tratamiento mejor fundamentadas, especialmente en el contexto de terapias antiamiloides donde la selección correcta de pacientes es determinante para la seguridad y eficacia del tratamiento.

Fuentes: Imaging Technology News (ITN): https://www.itnonline.com/content/fda-clears-cortechsais-neuroquant-pet Axis Imaging News: https://axisimagingnews.com/radiology-products/radiology-software/fda-clears-automated-pet-analysis-software-for-cognitive-impairment

Continue Reading

TechSalud

La FDA autoriza el primer robot de ultrasonido totalmente autónomo para diagnóstico musculoesquelético
Publicado

on

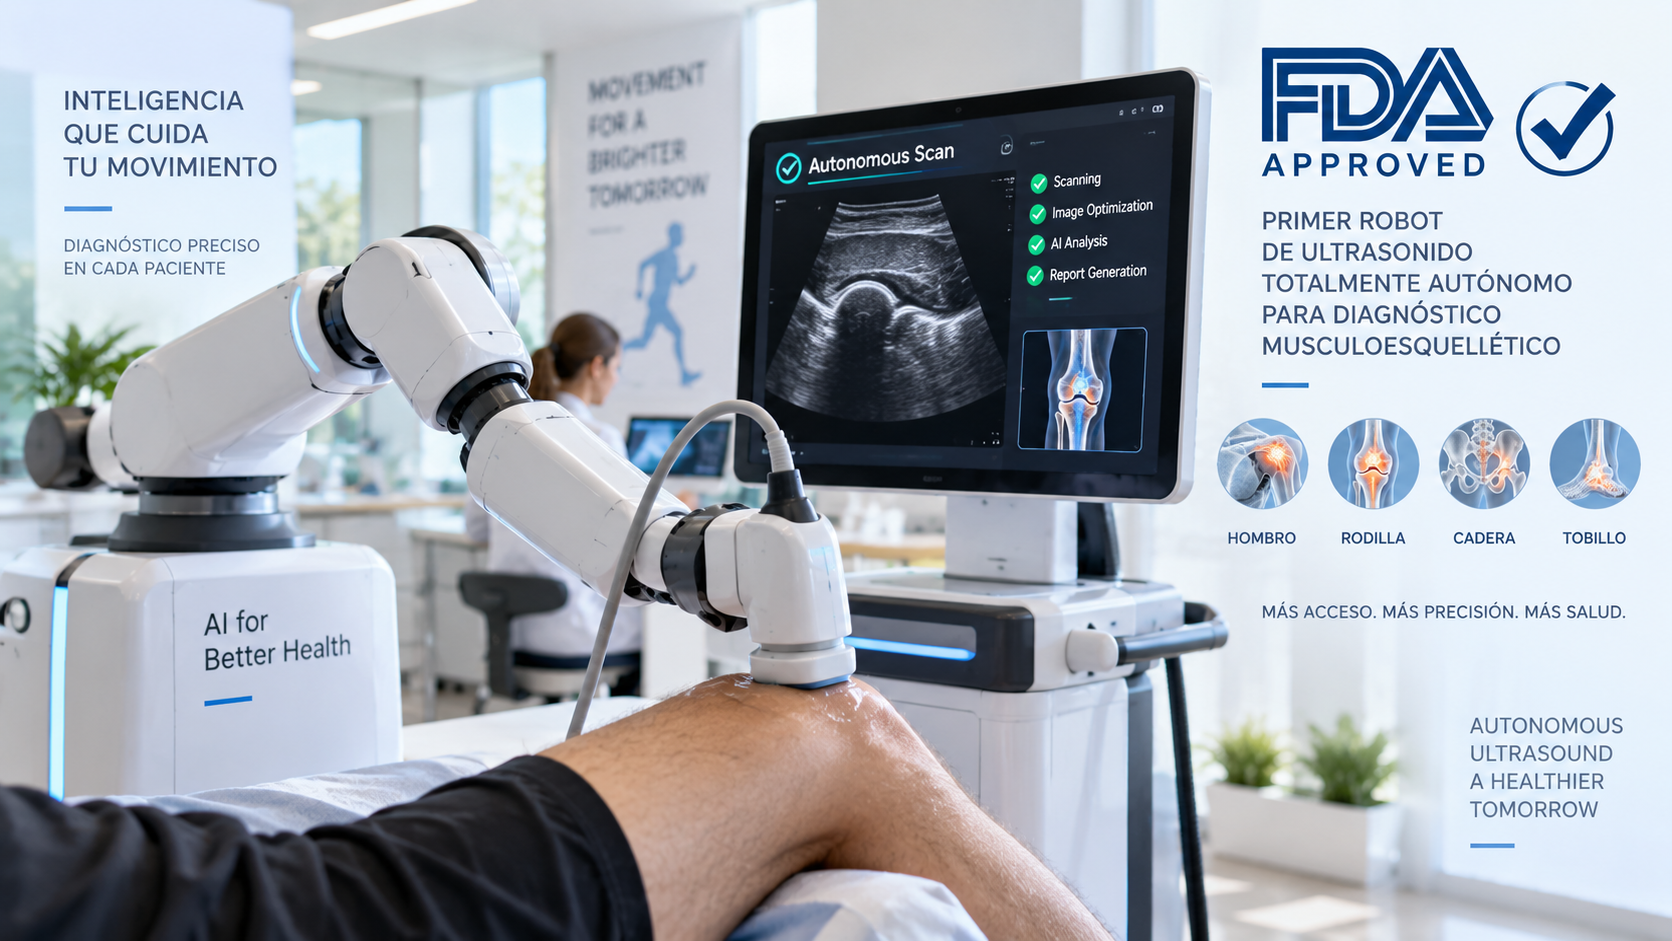
La empresa danesa de tecnología médica ROPCA recibió el 26 de agosto la autorización 510(k) de la FDA para Arthur, un robot de ultrasonido impulsado por inteligencia artificial que la compañía describe como completamente autónomo, junto con Diana, el software de IA que interpreta las imágenes musculoesqueléticas capturadas por el dispositivo. La autorización abre el camino para que ROPCA lleve su tecnología de automatización de ultrasonido musculoesquelético a equipos clínicos especializados en Estados Unidos.

A diferencia de los sistemas de ultrasonido asistido por IA que todavía requieren que un técnico o médico maneje la sonda manualmente mientras el software ayuda a interpretar la imagen, Arthur automatiza también la parte física del examen: el propio robot posiciona y mueve la sonda sobre el paciente sin intervención manual directa durante la adquisición de las imágenes, mientras que Diana se encarga de la lectura e interpretación de esas imágenes para apoyar el diagnóstico de afecciones musculoesqueléticas. Se trata de una combinación poco habitual de robótica física y software de interpretación bajo una única autorización regulatoria.

El anuncio se dio en la misma semana en que otras compañías de imagenología médica recibieron autorizaciones relacionadas de la FDA, entre ellas Leica Biosystems y GE HealthCare con su plataforma de ultrasonido mamario automatizado Invenia ABUS Prime, lo que confirma que agosto fue un mes especialmente activo para las autorizaciones de dispositivos de diagnóstico por imagen asistidos por inteligencia artificial en Estados Unidos. La automatización de exámenes de ultrasonido responde, en particular, a la escasez de técnicos especializados en sonografía musculoesquelética en muchos sistemas de salud, un cuello de botella que limita el acceso oportuno a este tipo de diagnóstico.

Para los pacientes con dolor o lesiones musculoesqueléticas, contar con un sistema que automatice tanto la captura como la interpretación de las imágenes de ultrasonido podría reducir los tiempos de espera para obtener un diagnóstico, especialmente en clínicas y consultorios que hoy no cuentan con personal especializado disponible a tiempo completo. El paso siguiente para ROPCA es escalar la disponibilidad de Arthur y Diana entre proveedores de salud estadounidenses, un mercado considerablemente más grande y regulado de forma distinta al europeo, donde la compañía ya opera.

Fuentes: Imaging Technology News (ITN): https://itnonline.com/content/danish-firm-receives-fda-clearance-ultrasound-robot-ai-software

Continue Reading

TechSalud

Tempus AI compra Personalis por USD 1.500 millones para reforzar su plataforma de diagnóstico oncológico con IA

Publicado

on

Tempus AI, la compañía especializada en inteligencia artificial aplicada a datos clínicos y genómicos, acordó adquirir Personalis, firma de diagnóstico genómico de precisión, en una operación valuada en USD 1.500 millones. La transacción, anunciada el 19 de julio, profundiza la consolidación de un sector que combina secuenciación genómica con modelos de inteligencia artificial para mejorar la detección y el seguimiento del cáncer.

Personalis se especializa en el desarrollo de pruebas genómicas de precisión utilizadas para detectar enfermedad residual mínima y guiar decisiones de tratamiento oncológico personalizado, un segmento de diagnóstico que depende de analizar enormes volúmenes de datos genómicos de cada paciente para identificar mutaciones relevantes con la mayor sensibilidad posible. La integración de esas capacidades a la plataforma de datos clínicos e inteligencia artificial de Tempus AI apunta a acelerar el desarrollo de modelos predictivos más precisos para oncología de precisión.

Para la industria del diagnóstico, la operación confirma una tendencia de fondo: las compañías de inteligencia artificial aplicada a la salud vienen adquiriendo activamente capacidades de generación de datos genómicos y clínicos de alta calidad, en lugar de depender exclusivamente de acuerdos de licenciamiento de datos con terceros. Contar con datos propietarios de alta fidelidad es, cada vez más, un factor determinante para entrenar modelos de IA clínicamente confiables, y las adquisiciones se perfilan como el camino más rápido para asegurar ese acceso.

Para pacientes oncológicos, el objetivo declarado de la integración es lograr diagnósticos más tempranos y un seguimiento más preciso de la respuesta al tratamiento, reduciendo la necesidad de estudios invasivos repetidos. La operación también reabre el debate sobre la concentración de datos clínicos sensibles en manos de un número cada vez más reducido de compañías de IA en salud, y sobre qué garantías de privacidad y uso ético de esos datos deberán sostenerse a medida que este tipo de consolidaciones se acelera.

Fuentes al pie:
Intellizence: https://intellizence.com/insights/merger-and-acquisition/largest-merger-acquisition-deals/

Continue Reading

TENDENCIAS